医疗器械相关法律法规基础知识培训
一、引言
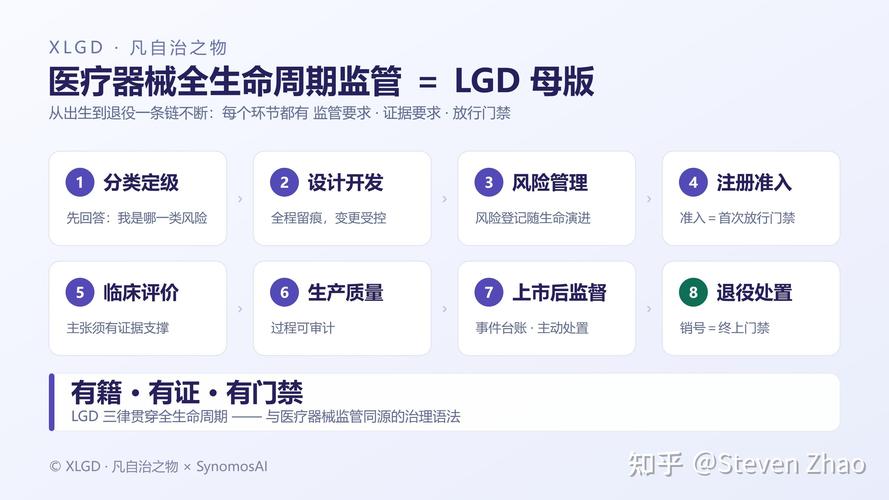
医疗器械直接关系人体健康和生命安全,其研制、生产、经营、使用等全生命周期均受到严格的法律规制。对医疗器械行业从业者而言,掌握相关法律法规不仅是合规经营的基本要求,更是保障产品质量、防范法律风险的核心能力。本培训围绕我国医疗器械法规体系的核心内容,作一次基础知识梳理。
二、我国医疗器械法规体系概览
我国医疗器械法规体系以《医疗器械监督管理条例》(国务院令第739号,2021年6月1日起施行)为核心,辅以部门规章、规范性文件和技术指导原则,形成层级分明的框架:
- 第一层:行政法规——《医疗器械监督管理条例》,规定监管体制、产品注册与备案、生产与经营许可、不良事件监测等基本制度。
- 第二层:部门规章——包括《医疗器械注册与备案管理办法》《医疗器械生产监督管理办法》《医疗器械经营监督管理办法》《医疗器械使用质量监督管理办法》等,由国家市场监督管理总局和国家药品监督管理局制定。
- 第三层:规范性文件与技术指导原则——如《医疗器械分类规则》《医疗器械通用名称命名规则》以及各类产品技术审查指导原则等,为具体操作提供细化依据。
三、核心法律制度要点
1. 分类管理:三类风险管理
我国对医疗器械实行按风险程度分类管理:
- 第一类:风险程度低,实行产品备案管理,由设区的市级药监部门负责。
- 第二类:具有中度风险,实行产品注册管理,由省级药监部门负责。
- 第三类:具有较高风险,实行产品注册管理,由国家药监局负责。
企业须依據《医疗器械分类目录》判定产品类别,或申请分类界定。
2. 注册与备案:上市前的法定门槛
- 第一类医疗器械:备案人向市级药监部门提交备案资料,取得备案凭证后方可上市。
- 第二类、第三类医疗器械:注册申请人完成产品检验、临床评价(或临床试验)、质量管理体系核查等程序,经技术审评和行政审批后取得医疗器械注册证,有效期5年。
3. 生产与经营许可:主体准入
- 生产环节:从事第二类、第三类医疗器械生产的,须取得《医疗器械生产许可证》;第一类生产实行备案管理。企业须建立与产品相适应的质量管理体系并保持有效运行。
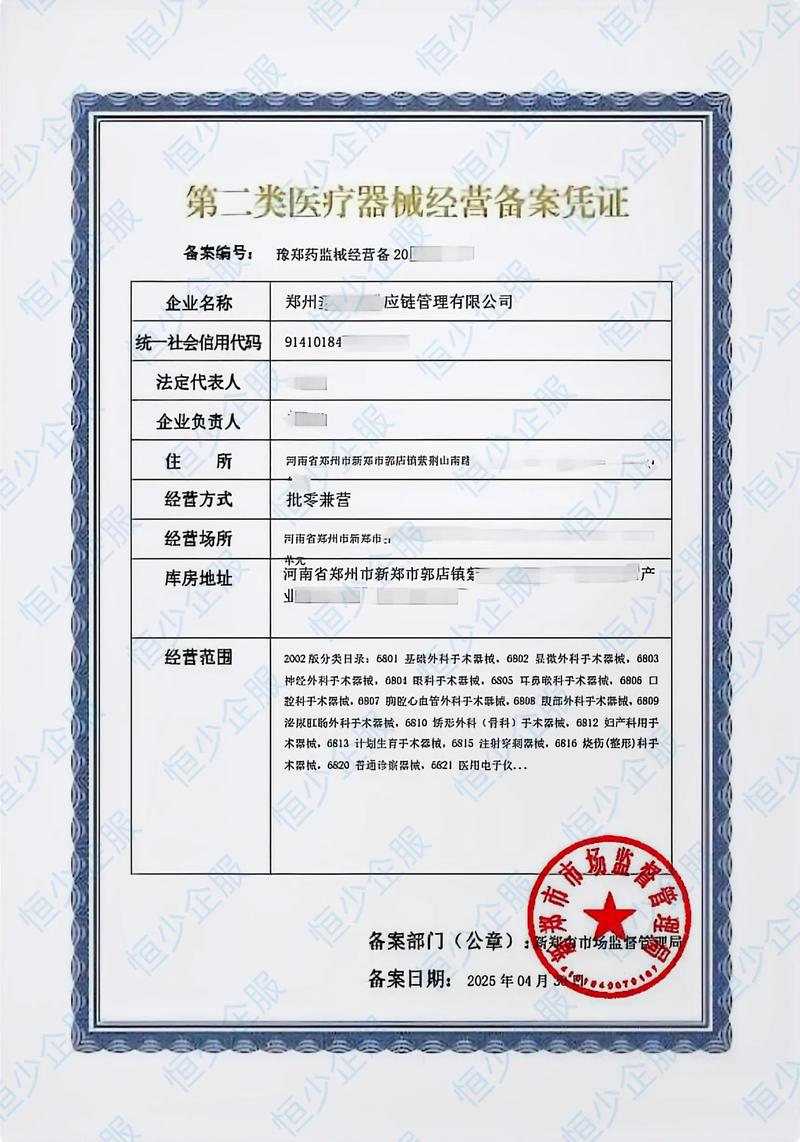
- 经营环节:从事第三类医疗器械经营的,须取得《医疗器械经营许可证》;从事第二类医疗器械经营的,实行备案管理;第一类医疗器械经营无须许可或备案。
4. 不良事件监测与再评价
- 医疗器械上市许可持有人、生产经营企业和使用单位应按规定报告医疗器械不良事件。
- 对已上市产品存在安全隐患的,药监部门可责令召回,持有人应主动开展调查、评估和召回。
- 对不良反应报告较为集中、风险较高的产品,药监部门组织开展再评价,必要时注销注册证。
四、企业合规实务提示
- 角色定位清晰:明确自身是注册人/备案人、生产企业还是经营企业,分别承担相应义务。
- 证照齐全有效:注册证、生产/经营许可证件均不得超期、超范围使用,不得出租出借。
- 体系文件落地:质量管理体系文件须覆盖采购、生产、检验、销售、售后全过程,并保留可追溯记录。
- 广告与宣传合规:医疗器械广告须经审查批准,不得含有表示功效安全的断言、保证,不得利用广告代言人作推荐证明。
- 进出口合规:进口医疗器械须取得注册证或备案,境外生产企业应指定境内代理人;出口须符合进口国要求。
五、常见法律责任
- 无证生产经营:没收违法所得、产品和工具,并处货值金额一定倍数罚款;情节严重的,吊销许可证件,对相关责任人实施行业禁入。
- 生产销售不合格产品:根据《产品质量法》《刑法》等,可能同时承担行政责任和刑事责任(如生产、销售不符合标准的医用器材罪)。
- 未履行不良事件报告义务:责令改正、警告,逾期不改可处以罚款。
六、
医疗器械法律法规体系庞大且不断更新,从业者应建立常态化的法规学习机制,将合规要求内嵌到产品设计、生产、营销等环节。只有把法规知识转化为日常操作规范,才能真正保障医疗器械的安全有效,实现企业的可持续发展。
如若转载,请注明出处:http://www.xinglinfuwu.com/product/23.html
更新时间:2026-11-01 02:31:12